医薬品の開発では、多くの文書が国や部門をまたいで使われます。すべてを同じ「医療翻訳」として扱うと、文書の目的や読み手の違いを見落とすことがあります。2026年10月31日を基準に、開発段階ごとに整理したい翻訳資料と、依頼・確認の進め方を解説します。個別の申請要件は担当する薬事・臨床・安全性部門が確認します。
まず文書の役割、対象国、使用目的を確認する
開発資料には、品質に関する情報、非臨床試験、臨床試験、承認申請、製造販売後の安全性など、異なる目的の情報が含まれます。翻訳を依頼するときは、文書名だけでなく、誰が何の判断に使うのか、提出用か社内検討用かを伝えます。
例えば社内で研究内容を把握するための要約と、規制当局へ提出する確定版の全文は別の作業です。表や付録の取扱い、校正範囲、書式、承認手順を区別してください。「急ぎなので必要そうな部分だけ」という依頼では、何を省略できるかの責任が曖昧になります。
対象国が複数ある場合は、共通の文書と国別に変更する文書を分けます。英語版があればすべての手続きに使えると決めず、必要言語、適用される指針、提出形式、現地の確認担当を一覧にします。未確定の条件は、確定事項と区別して見積もりや工程に反映します。
治験実施計画書・治験薬概要書・説明同意文書は別の文書
治験に関する資料は、文書ごとに読み手が異なります。治験実施計画書では、試験の目的、対象、方法、評価、運用上の条件などの対応を確認します。治験薬概要書は、治験に関わる医師等が参照する薬の情報をまとめる文書で、参加者向け説明文書と同一ではありません。
GCPに関する公表資料でも、治験薬概要書と被験者への説明に関する文書は区別されています。「治験」を独自に「治療試験」と言い換えたり、治験薬概要書を参加者向けの説明書と紹介したりしないようにします。
PMDAの治験に関する情報には、説明同意文書等の参考となる資料への案内があります。参加者向けの文章では、意味を保ちながら読みやすさを確認します。ただし、重要なリスク、代替の選択肢、参加や撤回に関する説明を、短くするために省略してはいけません。
CTDは構成と対象モジュールを明確にする
PMDAのICH M4に関する案内では、承認申請資料の共通化に関する文書を確認できます。CTDは、地域ごとの行政情報、概要、品質、非臨床、臨床という構成で整理されます。翻訳対象がどの部分なのかを、項目番号とともに確定します。
開発中の資料をすべて同時に確定できるとは限りません。ある表が更新されると、概要や別の章の参照値にも影響します。章ごとの版番号と確定日、関連する表・図・付録を管理し、最新の資料を一つの承認済み版として組み合わせられるようにします。
指針の改訂では、公表された案と適用される確定文書を混同しないことも重要です。PMDAのM4掲載情報では、2025年8月22日付のM4Q(R2)はStep 3の案として示されています。本記事はその案の内容がすべて施行済みであるとは扱いません。案件で使用する版は薬事担当者が確認します。
安全性情報は報告の種類と対象期間を分ける
安全性に関する文書には、個別の症例情報や、一定の期間をまとめて評価する報告などがあります。文書の名前が似ていても、目的、対象、締切、必要な情報は同じとは限りません。原文に書かれた報告対象期間と、データを集計した基準日を確認します。
ICH E2C(R2)の定期的ベネフィット・リスク評価報告に関する資料は、PBRERの考え方を示しています。PSURだけを最重要文書と決めたり、すべての国に同一文書・同一言語で提出すると説明したりはしません。実際の報告義務は対象国と製品の条件で確認します。
安全性の記述では、事象名、重篤性、重症度、因果関係、転帰、件数、曝露量など、似ていても異なる概念を区別します。訳語を統一する際も、原文が別の評価軸を使っている箇所まで同じ言葉へまとめないでください。疑義は症例番号や該当箇所とともに照会します。
数値・参照・版を、本文と一緒に照合する
翻訳前に、製品名・開発コード、用語集、略語一覧、単位の扱い、日付の表記、参照する資料の版を共有します。開発コードが途中で変更された場合も、過去の試験資料まで無条件に新名称へ置き換えず、文書の目的に応じて対応を確認します。
校正では、対象者数、投与量、期間、組入れ・除外条件、評価項目、表の列や脚注を原文と照合します。原文の表と本文で数字が違う場合、翻訳者が正しいと思う数字へ統一せず、相違を記録して担当者へ確認します。修正後は関連章も見直します。
例えば付録の表が版2から版3へ変わったら、翻訳対象ファイルだけでなく、本文からの参照番号、概要の集計値、図の説明、用語集への影響を一覧にします。確認者、回答、採用版を記録しておくと、途中参加した担当者にも変更の根拠が伝わります。
文書一覧に読者と責任者を加える
開発資料の管理表は、ファイル名と納期だけでなく、読者と確認責任者を含めると運用しやすくなります。専門的に正しい語でも、参加者への説明として分かりにくい場合があります。一方で、読みやすくするための言い換えが規制資料の意味を変えることもあるため、用途ごとの確認が必要です。
| 資料 | 主な確認の視点 | 照会先の例 |
|---|---|---|
| 治験実施計画書 | 方法と条件の整合 | 臨床担当 |
| 説明同意文書 | 意味と読みやすさ | 担当部門 |
| CTD関連資料 | 章と参照の整合 | 薬事担当 |
| 安全性報告 | 症例・期間・評価 | 安全性担当 |
実際の責任分担は組織や案件で異なります。表の担当名をそのまま採用せず、依頼者が確認窓口を定めてください。複数部門の回答が食い違う場合は、翻訳者がどちらかを選んで確定せず、最終判断者の回答を記録して各文書へ反映します。
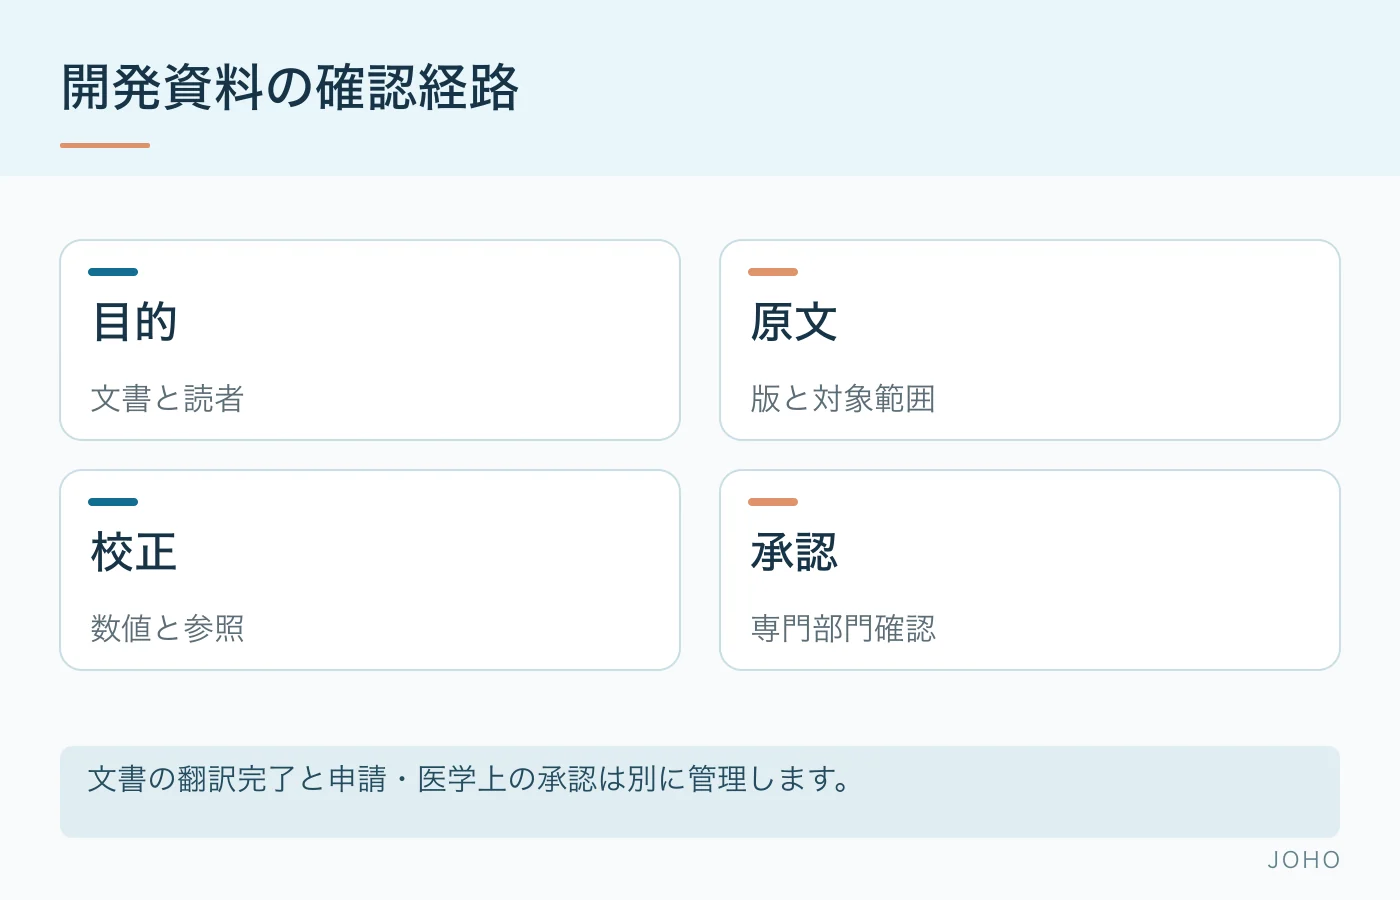
守秘と承認の工程を組み込んで依頼する
未公表の開発情報や個人に関する情報は、共有する相手、保存場所、アクセス権、保管期間を決めて扱います。会社への依頼だから自動的に安全、個人への依頼だから安全性を確保できない、という判断は適切ではありません。契約と実際の運用を確認します。
生成AIや機械翻訳を使用する場合は、利用が認められたサービスと設定、入力可能な資料、再委託や国外移転に関する条件を確認します。ツールの利用が許可されても、出力の対照校正や、薬事・医学上の内容確認が不要になるわけではありません。
JOHOへ相談する際は、文書の種類、対象国、言語、使用目的、確定版の予定、参考資料、専門部門の確認日程を共有してください。翻訳、対照校正、専門部門の確認、確定版の出力をつなげ、誰の確認が終わっているかを明示できる形で進めます。